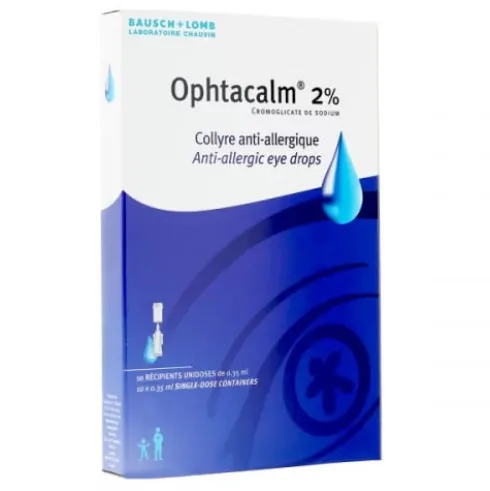
OPHTACALM 2% Collyre – 10 unidoses
€3.43
Description
Traitement symptomatique des affections ophtalmiques d’origine allergique.
Présentation
Ceci est un médicament.
Dans l’intérêt du patient, lavente en ligne de médicaments est strictement réglementée en France.
Notre site est adossé à laPharmacie Française Citypharma (Paris 6) et agréé par l’Agence Régionale deSanté d’Île de France depuis le 1erjuillet2014.
Posologie
Posologie
Voie ophtalmique.
Selon la sévérité des symptômes, instiller 1 goutte de collyre 2 à 6 fois par jour, à intervalles réguliers, dans le cul de sac conjonctival de l’il malade, en regardant vers le haut, et en tirant légèrement la paupière inférieure vers le bas.
Population pédiatrique
Les données de sécurité et d’efficacité n’ont pas été établies. Chez l’enfant, un avis médical est nécessaire.
Mode d’administration
Se laver soigneusement les mains avant de procéder à l’instillation.
Eviter le contact de l’embout avec l’il ou les paupières.
Jeter l’unidose après utilisation. Ne pas la conserver pour une utilisation ultérieure.
Chaque récipient unidose contient une quantité suffisante de collyre pour traiter les deux yeux.
En cas de traitement concomitant par un autre collyre, attendre 15 minutes entre chaque instillation.
Caractéristiques
ANSM – Mis à jour le : 23/09/2016
1. DENOMINATION DU MEDICAMENT
OPHTACALM 2 %, collyre en solution en récipient unidose
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
Cromoglicate de sodium………………………………………………………………………………………………… 2 g
Pour 100 ml.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Collyre en solution en récipient unidose.
4. DONNEES CLINIQUES
4.1. Indications thérapeutiques
Traitement symptomatique des affections ophtalmiques d’origine allergique.
4.2. Posologie et mode d’administration
Posologie
Voie ophtalmique.
Selon la sévérité des symptômes, instiller 1 goutte de collyre 2 à 6 fois par jour, à intervalles réguliers, dans le cul de sac conjonctival de l’il malade, en regardant vers le haut, et en tirant légèrement la paupière inférieure vers le bas.
Population pédiatrique
Les données de sécurité et d’efficacité n’ont pas été établies. Chez l’enfant, un avis médical est nécessaire.
Mode d’administration
Se laver soigneusement les mains avant de procéder à l’instillation.
Eviter le contact de l’embout avec l’il ou les paupières.
Jeter l’unidose après utilisation. Ne pas la conserver pour une utilisation ultérieure.
Chaque récipient unidose contient une quantité suffisante de collyre pour traiter les deux yeux.
En cas de traitement concomitant par un autre collyre, attendre 15 minutes entre chaque instillation.
4.3. Contre-indications
Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
4.4. Mises en garde spéciales et précautions d’emploi
NE PAS INJECTER, NE PAS AVALER.
Ne pas dépasser la posologie recommandée.
En l’absence d’amélioration comme en cas de persistance des symptômes, prendre un avis médical.
Eviter le contact de l’embout avec l’il ou les paupières.
Ce collyre ne contient pas de conservateur.
4.5. Interactions avec d’autres médicaments et autres formes d’interactions
Sans objet.
4.6. Fertilité, grossesse et allaitement
Grossesse
Les études effectuées chez l’animal n’ont pas mis en évidence d’effet tératogène.
En l’absence d’effet tératogène chez l’animal, un effet malformatif dans l’espèce humaine n’est pas attendu. En effet, à ce jour, les substances responsables de malformations dans l’espèce humaine se sont révélées tératogènes chez l’animal au cours d’études bien conduites sur deux espèces.
En clinique, il n’existe pas actuellement de données suffisamment pertinentes pour évaluer un éventuel effet malformatif ou ftotoxique du cromoglicate de sodium lorsqu’il est administré pendant la grossesse.
En conséquence, par mesure de précaution, il est préférable de ne pas utiliser le cromoglicate de sodium pendant la grossesse.
Allaitement
Il n’y a pas de données sur le passage du cromoglicate de sodium dans le lait maternel.
Toutefois, compte tenu de l’absence de toxicité, l’allaitement est possible en cas de traitement par ce médicament.
4.7. Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
Une gêne visuelle passagère peut être ressentie après instillation du collyre. Dans ce cas, attendre la fin des symptômes pour conduire un véhicule ou utiliser une machine.
4.8. Effets indésirables
Possibilité de survenue :
· de réaction d’hypersensibilité au cromoglicate de sodium ou à l’un des constituants du collyre,
· de gêne visuelle passagère après instillation du collyre.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration : Agence nationale de sécurité du médicament et des produits de santé (ANSM) et réseau des Centres Régionaux de Pharmacovigilance – Site internet : www.ansm.sante.fr.
4.9. Surdosage
Sans objet.
5. PROPRIETES PHARMACOLOGIQUES
5.1. Propriétés pharmacodynamiques
Classe pharmacothérapeutique : ANTI-ALLERGIQUE LOCAL (S = organe sensoriel), code ATC : S01GX01
Le cromoglicate de sodium possède des propriétés anti-allergiques reconnues au niveau des muqueuses; il prévient, par stabilisation de la membrane mastocytaire, la libération des médiateurs chimiques responsable des réactions anaphylactiques.
5.2. Propriétés pharmacocinétiques
Le cromoglicate de sodium est en partie absorbé par la muqueuse. Il n’est pas métabolisé. Il est excrété tel quel dans la bile et les urines.
5.3. Données de sécurité préclinique
Sans objet.
6. DONNEES PHARMACEUTIQUES
6.1. Liste des excipients
Eau purifiée.
6.2. Incompatibilités
Sans objet.
6.3. Durée de conservation
Avant ouverture : 2 ans.
6.4. Précautions particulières de conservation
Jeter le récipient unidose après utilisation.
Ne pas réutiliser un récipient unidose déjà entamé.
6.5. Nature et contenu de l’emballage extérieur
Boîte de 10, 20 ou 30 récipients-unidose de 0.35 ml (PE) présentés sous forme de barrettes. Chaque barrette est suremballée en sachet (Polyester/Aluminium/PE).
Toutes les présentations peuvent ne pas être commercialisées.
6.6. Précautions particulières d’élimination et de manipulation
Pas d’exigences particulières.
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHE
LABORATOIRE CHAUVIN
416 RUE SAMUEL MORSE CS99535
34961 MONTPELLIER CEDEX 2
8. NUMERO(S) D’AUTORISATION DE MISE SUR LE MARCHE
· 34009 353 567 0 3 : 0,35 ml en récipient unidose de (PE), boîte de 10.
· 34009 353 568 7 1 : 0,35 ml en récipient unidose de (PE), boîte de 20.
· 34009 353 569 3 2 : 0,35 ml en récipient unidose de (PE), boîte de 30.
9. DATE DE PREMIERE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
[à compléter ultérieurement par le titulaire]Date de première autorisation:{JJ mois AAAA}
Date de dernier renouvellement:{JJ mois AAAA}
10. DATE DE MISE A JOUR DU TEXTE
[à compléter ultérieurement par le titulaire]11. DOSIMETRIE
Sans objet.
12. INSTRUCTIONS POUR LA PREPARATION DES RADIOPHARMACEUTIQUES
Sans objet.
CONDITIONS DE PRESCRIPTION ET DE DELIVRANCE
Soyez le premier à laisser votre avis sur “OPHTACALM 2% Collyre – 10 unidoses”
Produits similaires
Homéopathie
Forme Vitalité - Vitamines Minéraux
Médicaments
Homéopathie
Homéopathie
Homéopathie
Homéopathie
Homéopathie
Douleur - Fièvre
Homéopathie
Douleur - Fièvre
Homéopathie
Coups - Bleus
Avis
Il n’y a pas encore d’avis.